SINDROME DE POLIPOSIS JUVENIL VINCULADO A SMAD4
Categoría: Caso Clínico
Área de conocimiento: Gastroenterología, Hepatología y Nutrición
Resumen póster audio
Descargar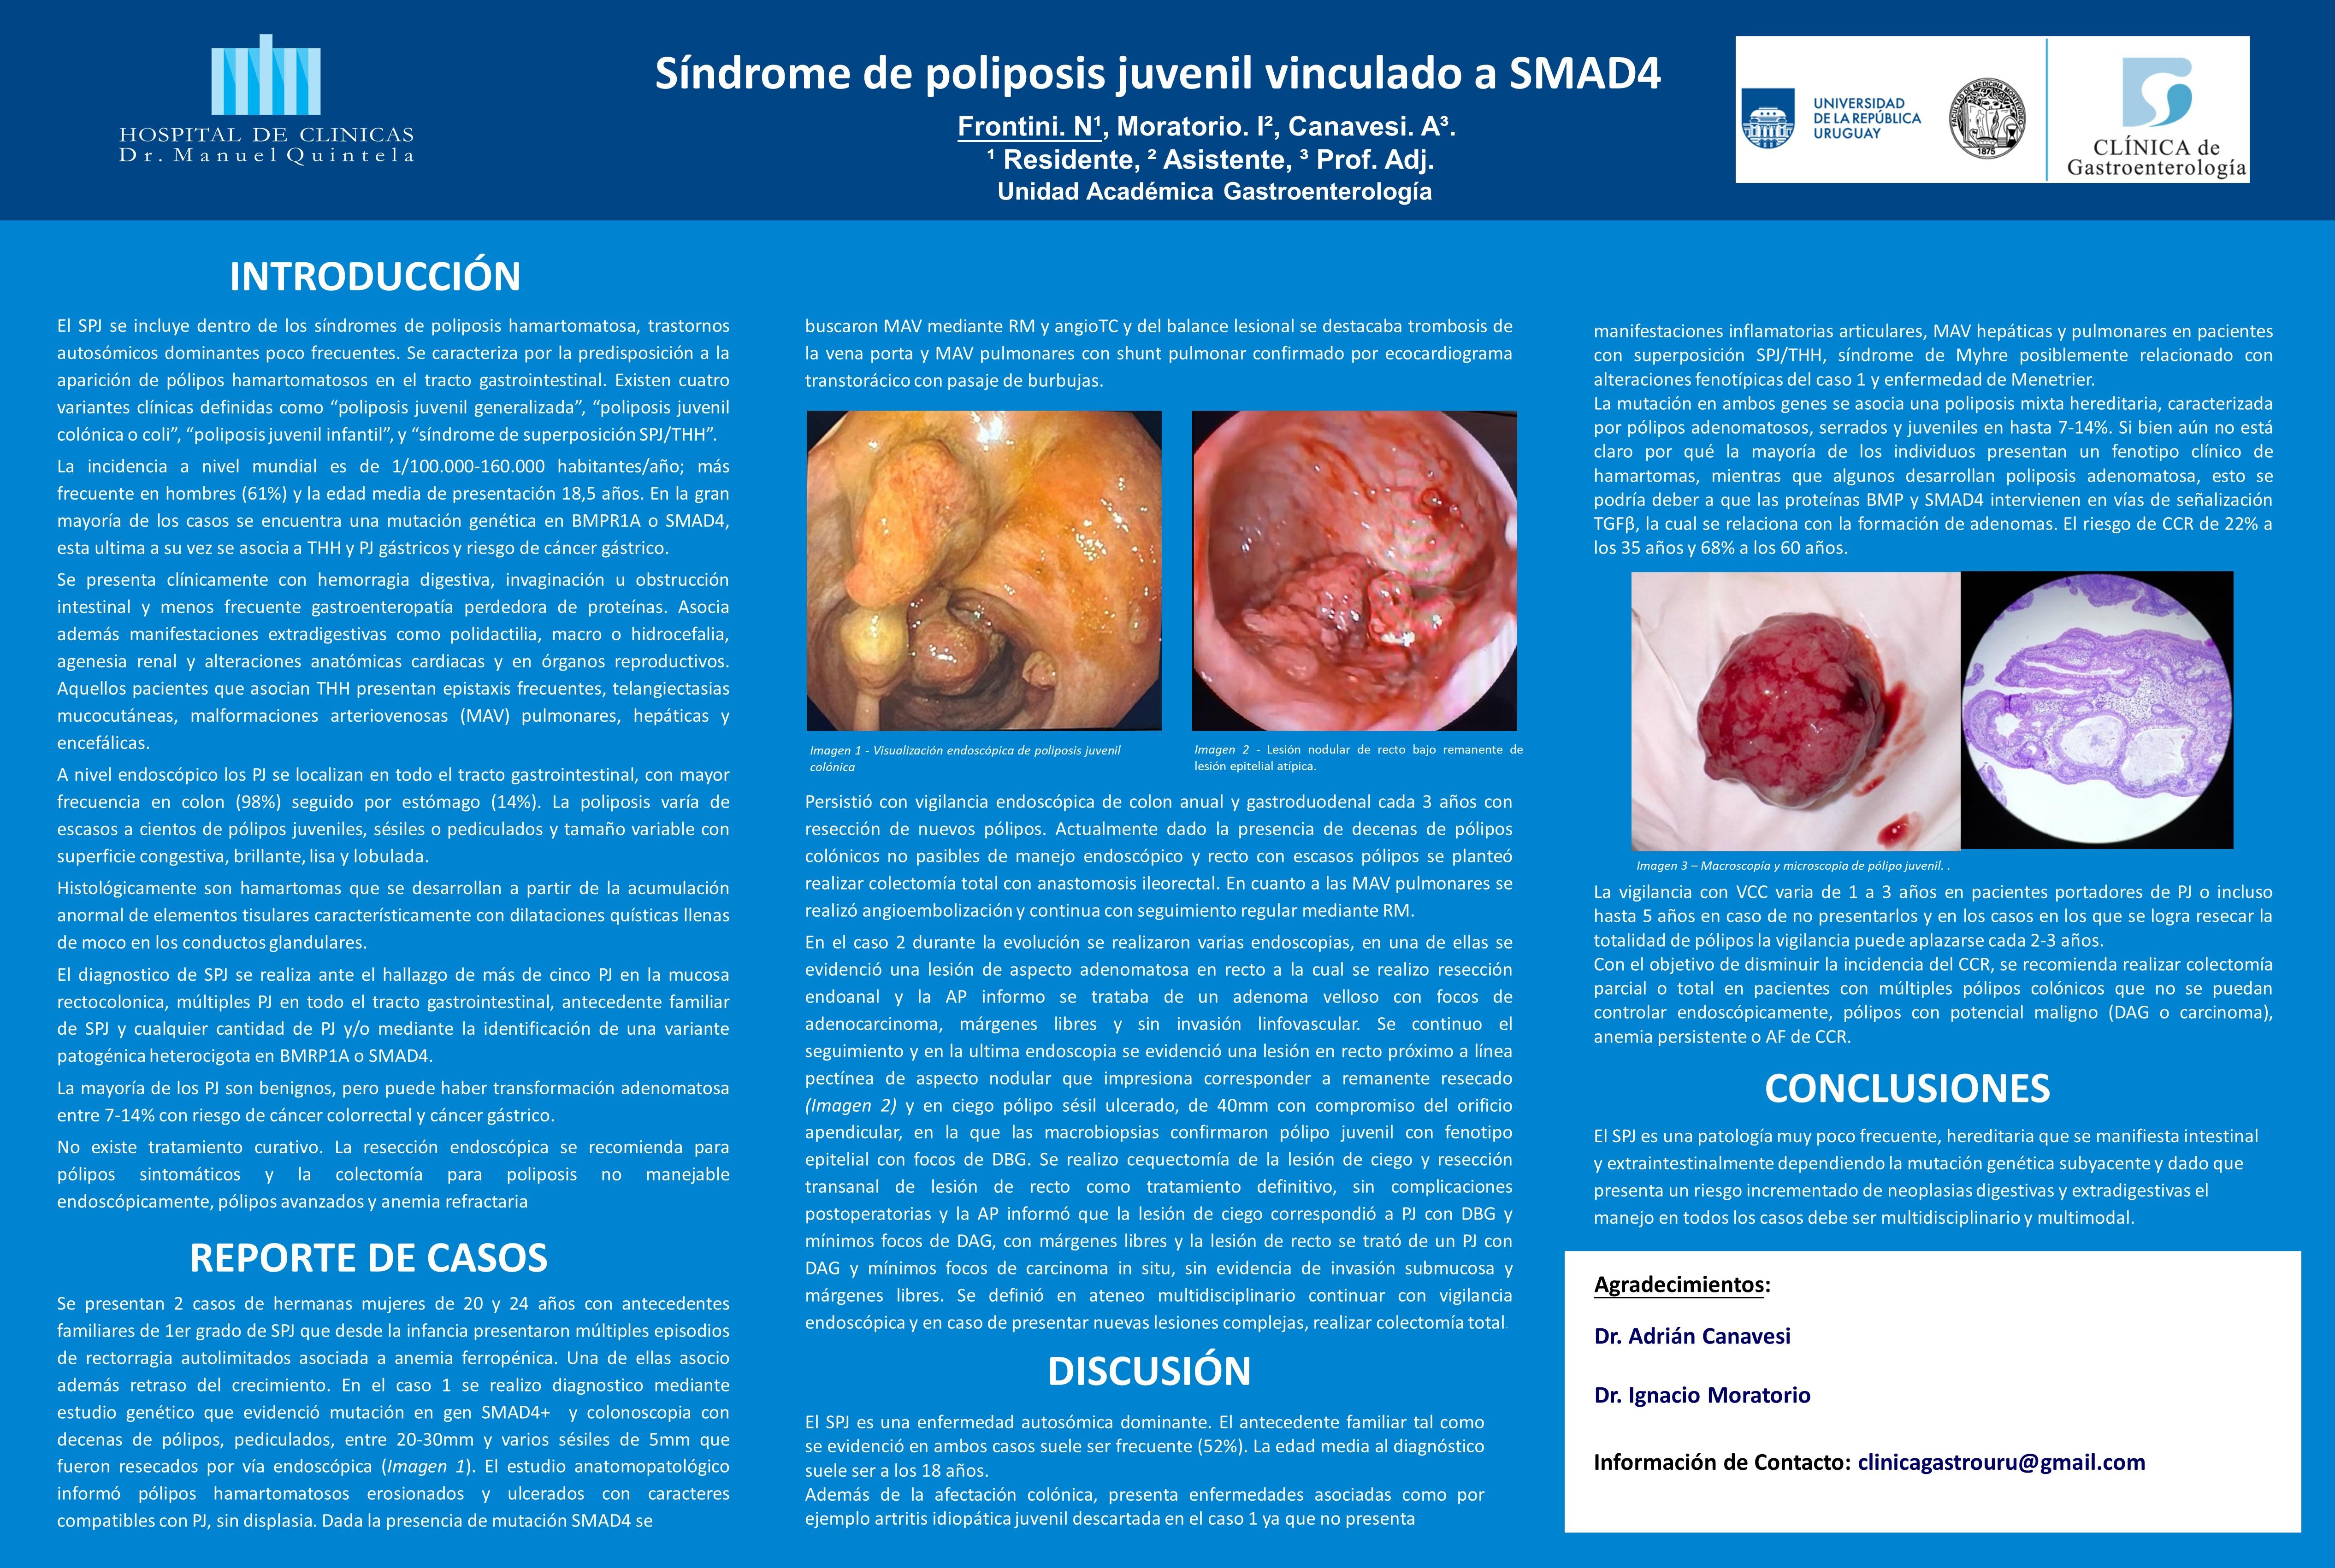
INTRODUCCIÓN
El SPJ se incluye dentro de los síndromes de poliposis hamartomatosa, trastornos autosómicos dominantes poco frecuentes. Se caracteriza por la predisposición a la aparición de pólipos hamartomatosos en el tracto gastrointestinal. Existen cuatro variantes clínicas definidas como "poliposis juvenil generalizada", "poliposis juvenil colónica o coli", "poliposis juvenil infantil", y "síndrome de superposición SPJ/THH".
La incidencia a nivel mundial es de 1/100.000-160.000 habitantes/año; más frecuente en hombres (61%) y la edad media de presentación 18,5 años. En la gran mayoría de los casos se encuentra una mutación genética en BMPR1A o SMAD4, esta última a su vez se asocia a THH y PJ gástricos y riesgo de cáncer gástrico.
Se presenta clínicamente con hemorragia digestiva, invaginación u obstrucción intestinal y menos frecuente gastroenteropatía perdedora de proteínas. Asocia además manifestaciones extradigestivas como polidactilia, macro o hidrocefalia, agenesia renal y alteraciones anatómicas cardíacas y en órganos reproductivos. Aquellos pacientes que asocian THH presentan epistaxis frecuentes, telangiectasias mucocutáneas, malformaciones arteriovenosas (MAV) pulmonares, hepáticas y encefálicas.
A nivel endoscópico los PJ se localizan en todo el tracto gastrointestinal, con mayor frecuencia en colon (98%) seguido por estómago (14%). La poliposis varía de escasos a cientos de pólipos juveniles, sésiles o pediculados y tamaño variable con superficie congestiva, brillante, lisa y lobulada.
Histológicamente son hamartomas que se desarrollan a partir de la acumulación anormal de elementos tisulares característicamente con dilataciones quísticas llenas de moco en los conductos glandulares.
El diagnóstico de SPJ se realiza ante el hallazgo de más de cinco PJ en la mucosa rectocolónica, múltiples PJ en todo el tracto gastrointestinal, antecedente familiar de SPJ y cualquier cantidad de PJ y/o mediante la identificación de una variante patogénica heterocigota en BMPR1A o SMAD4.
La mayoría de los PJ son benignos, pero puede haber transformación adenromatosa entre 7-14% con riesgo de cáncer colorrectal y cáncer gástrico.
No existe tratamiento curativo. La resección endoscópica se recomienda para pólipos sintomáticos y la colectomía para poliposis no manejable endoscópicamente, pólipos avanzados y anemia refractaria.
REPORTE DE CASOS
Se presentan 2 casos de hermanas mujeres de 20 y 24 años con antecedentes familiares de 1er grado de SPJ que desde la infancia presentaron múltiples episodios de rectorragia autolimitados asociada a anemia ferropénica. Una de ellas asocio además retraso del crecimiento. En el caso 1 se realizó diagnóstico mediante estudio genético que evidenció mutación en gen SMAD4+ y colonoscopia con decenas de pólipos, pediculados, entre 20-30mm y varios sésiles de 5mm que fueron resecados por vía endoscópica (Imagen 1). El estudio anatomopatológico informó pólipos hamartomatosos erosionados y ulcerados con caracteres compatibles con PJ, sin displasia. Dada la presencia de mutación SMAD4 se buscaron MAV mediante RM y angioTC y del balance lesional se destacaba trombosis de la vena porta y MAV pulmonares con shunt pulmonar confirmado por ecocardiograma transtorácico con pasaje de burbujas.
Persistió con vigilancia endoscópica de colon anual y gastroduodenal cada 3 años con resección de nuevos pólipos. Actualmente dada la presencia de decenas de pólipos colónicos no pasibles de manejo endoscópico y recto con escasos pólipos se planteó realizar colectomía total con anastomosis ileorectal. En cuanto a las MAV pulmonares se realizó angioembolización y continúa con seguimiento regular mediante RM.
En el caso 2 durante la evolución se realizaron varias endoscopías, en una de ellas se evidenció una lesión de aspecto adenomatosa en recto a la cual se realizó resección endoanal y la AP informó se trataba de un adenoma velloso con focos de adenocarcinoma, márgenes libres y sin invasión linfovascular. Se continuó el seguimiento y en la última endoscopía se evidenció una lesión en recto próximo a línea pectínea de aspecto nodular que impresiona corresponder a remanente resecado (Imagen 2) y en ciego pólipo sésil ulcerado, de 40mm con compromiso del orificio apendicular, en la que las microbiopsias confirmaron pólipo juvenil con fenotipo epitelial con focos de DBG. Se realizó cequectomía de la lesión de ciego y resección transanal de lesión de recto como tratamiento definitivo, sin complicaciones postoperatorias y la AP informó que la lesión de ciego correspondía a PJ con DBG y mínimos focos de DAG, con márgenes libres y la lesión de recto se trató de un PJ con DAG y mínimos focos de carcinoma in situ, sin evidencia de invasión submucosa y márgenes libres. Se definió en ateneo multidisciplinario continuar con vigilancia endoscópica y en caso de presentar nuevas lesiones complejas, realizar colectomía total.
EPÍGRAFES DE LAS IMÁGENES
Imagen 1: Hallazgos endoscópicos de pólipos de juvenil colónico.
Imagen 2: Lesión nodular de recto bajo resecado en la cual se extrajo el tumor.
Imagen 3: Muestra anatomopatológica del ciego resecado.
DISCUSIÓN
El SPJ es una enfermedad autosómica dominante. El antecedente familiar tal como se evidenció en ambos casos suele ser frecuente (52%). La edad media al diagnóstico suele ser a los 18 años.
Además de la afectación colónica, presenta enfermedades asociadas como por ejemplo artritis idiopática juvenil descartada en el caso 1 ya que no presenta manifestaciones inflamatorias articulares, MAV hepáticas y pulmonares en pacientes con superposición SPJ/THH, síndrome de Myhre posiblemente relacionado con alteraciones fenotípicas del caso 1 y enfermedad de Menetrier.
La mutación en ambos genes se asocia una poliposis mixta hereditaria, caracterizada por pólipos adenomatosos, serrados y juveniles en hasta 7-14%. Si bien aún no está claro por qué la mayoría de los individuos presentan un fenotipo clínico de hamartomas, mientras que algunos desarrollan poliposis adenomatosa, esto se podría deber a que las proteínas BMP y SMAD4 intervienen en vías de señalización TGFβ, la cual se relaciona con la formación de adenomas. El riesgo de CCR de 22% a los 35 años y 68% a los 60 años.
La vigilancia con VCC varía de 1 a 3 años en pacientes portadores de PJ o incluso hasta 5 años en caso de no presentarlos y en los casos en los que se logra resecar la totalidad de pólipos la vigilancia puede aplazarse cada 2 3 años.
Con el objetivo de disminuir la incidencia del CCR, se recomienda realizar colectomía parcial o total en pacientes con múltiples pólipos colónicos que no se puedan controlar endoscópicamente, pólipos con potencial maligno (DAG o carcinoma), anemia persistente o AF de CCR.
CONCLUSIONES
El SPJ es una patología muy poco frecuente, hereditaria que se manifiesta intestinal y extraintestinalmente dependiendo la mutación genética subyacente y dado que presenta un riesgo incrementado de neoplasias digestivas y extradigestivas el manejo en todos los casos debe ser multidisciplinario y multimodal.
Agradecimientos:
-
Dr. Adrián Canavesi
-
Dr. Ignacio Moratorio
Información de Contacto: clinicagastrouru@gmail.com