DESCRIPCIÓN FENOTÍPICA DE DISTROFIA DE CINTURAS AUTOSÓMICA DOMINANTE D3 RELACIONADA AL GEN HNRNPDL EN CLUSTER DE FAMILIAS EN URUGUAY
Categoría: Trabajo Científico
Área de conocimiento: Neurología
Resumen póster audio
Descargar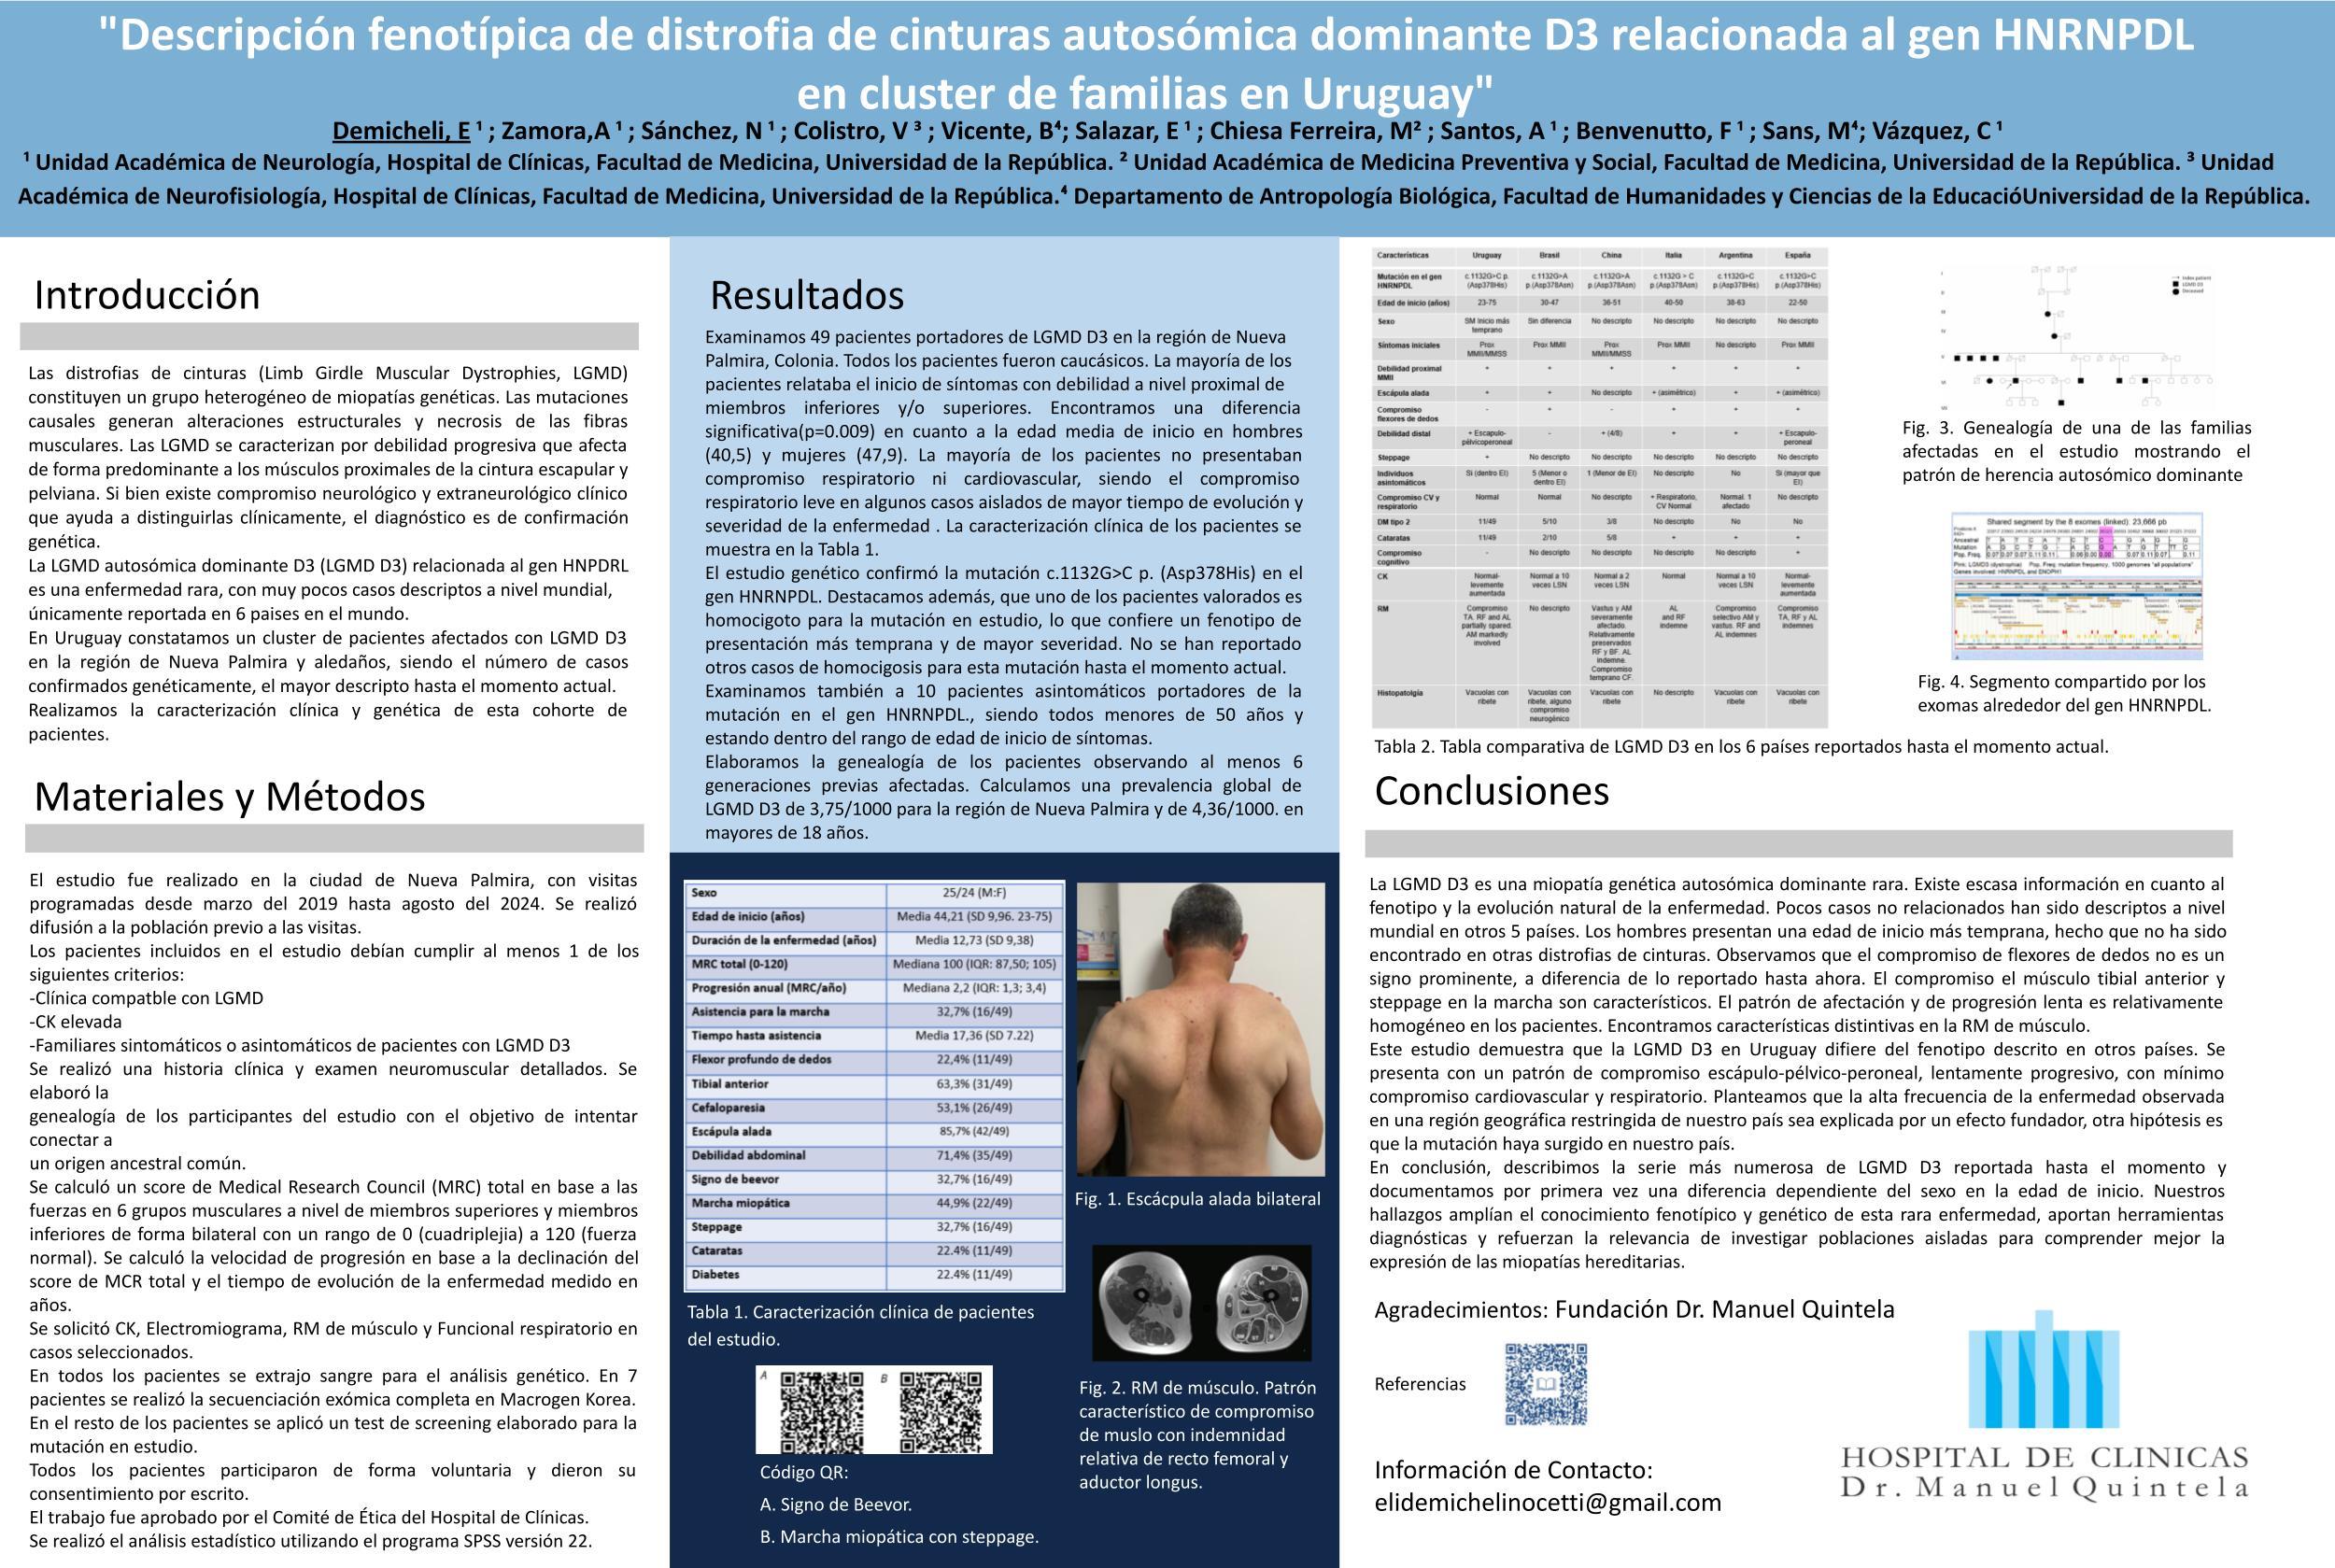
Introducción
Las distrofias de cinturas (Limb Girdle Muscular Dystrophies, LGMD) constituyen un grupo heterogéneo de miopatías genéticas. Las mutaciones causales generan alteraciones estructurales y necrosis de las fibras musculares. Las LGMD se caracterizan por debilidad progresiva que afecta de forma predominante a los músculos proximales de la cintura escapular y pelviana. Si bien existe compromiso neurológico y extraneurológico clínico que ayuda a distinguirlas clínicamente, el diagnóstico es de confirmación genética.
La LGMD autosómica dominante D3 (LGMD D3) relacionada al gen HNRNPDL es una enfermedad rara, con muy pocos casos descriptos a nivel mundial, únicamente reportada en 6 países en el mundo.
En Uruguay constatamos un cluster de pacientes afectados con LGMD D3 en la región de Nueva Palmira y aledaños, siendo el número de casos confirmados genéticamente, el mayor descripto hasta el momento actual. Realizamos la caracterización clínica y genética de esta cohorte de pacientes.
Materiales y Métodos
El estudio fue realizado en la ciudad de Nueva Palmira, con visitas programadas desde marzo del 2019 hasta agosto del 2024. Se realizó difusión a la población previo a las visitas.
Los pacientes incluidos en el estudio debían cumplir al menos 1 de los siguientes criterios:
-
Clínica compatible con LGMD
-
CK elevada
-
Familiares sintomáticos o asintomáticos de pacientes con LGMD D3
Se realizó una historia clínica y examen neuromuscular detallados. Se elaboró la genealogía de los participantes del estudio con el objetivo de intentar conectar a un origen ancestral común.
Se calculó un score de Medical Research Council (MRC) total en base a las fuerzas en 6 grupos musculares a nivel de miembros superiores y miembros inferiores de forma bilateral con un rango de 0 (cuadriplejía) a 120 (fuerza normal). Se calculó la velocidad de progresión en base a la declinación del score de MRC total y el tiempo de evolución de la enfermedad medido en años.
Se solicitó CK, Electromiograma, RM de músculo y Funcional respiratorio en casos seleccionados.
En todos los pacientes se extrajo sangre para el análisis genético. En 7 pacientes se realizó la secuenciación exómica completa en Macrogen Korea. En el resto de los pacientes se aplicó un test de screening elaborado para la mutación en estudio.
Todos los pacientes participaron de forma voluntaria y dieron su consentimiento por escrito.
El trabajo fue aprobado por el Comité de Ética del Hospital de Clínicas.
Se realizó el análisis estadístico utilizando el programa SPSS versión 22.
Resultados
Examinamos 49 pacientes portadores de LGMD D3 en la región de Nueva Palmira, Colonia. Todos los pacientes fueron caucásicos. La mayoría de los pacientes relataba el inicio de síntomas con debilidad a nivel proximal de miembros inferiores y/o superiores. Encontramos una diferencia significativa ($p = 0.009$) en cuanto a la edad media de inicio en hombres (40,5) y mujeres (47,9). La mayoría de los pacientes no presentaban compromiso respiratorio ni cardiovascular, siendo el compromiso respiratorio leve en algunos casos aislados de mayor tiempo de evolución y severidad de la enfermedad. La caracterización clínica de los pacientes se muestra en la Tabla 1.
El estudio genético confirmó la mutación c.1132G>C p. (Asp378His) en el gen HNRNPDL. Destacamos además, que uno de los pacientes valorados es homocigoto para la mutación en estudio, lo que confiere un fenotipo de presentación más temprana y de mayor severidad. No se han reportado otros casos de homocigosis para esta mutación hasta el momento actual.
Examinamos también a 10 pacientes asintomáticos portadores de la mutación en el gen HNRNPDL, siendo todos menores de 50 años y estando dentro del rango de edad de inicio de síntomas.
Elaboramos la genealogía de los pacientes observando al menos 6 generaciones previas afectadas. Calculamos una prevalencia global de LGMD D3 de 3,75/1000 para la región de Nueva Palmira y de 4,36/1000 en mayores de 18 años.
Conclusiones
La LGMD D3 es una miopatía genética autosómica dominante rara. Existe escasa información en cuanto al fenotipo y la evolución natural de la enfermedad. Pocos casos no relacionados han sido descriptos a nivel mundial en otros 5 países. Los hombres presentan una edad de inicio más temprana, hecho que no ha sido encontrado en otras distrofias de cinturas. Observamos que el compromiso de flexores de dedos no es un signo prominente, a diferencia de lo reportado hasta ahora. El compromiso el músculo tibial anterior y steppage en la marcha son característicos. El patrón de afectación y de progresión lenta es relativamente homogéneo en los pacientes. Encontramos características distintivas en la RM de músculo.
Este estudio demuestra que la LGMD D3 en Uruguay difiere del fenotipo descripto en otros países. Se presenta con un patrón de compromiso escápulo-pélvico-peroneal, lentamente progresivo, con mínimo compromiso cardiovascular y respiratorio. Planteamos que la alta frecuencia de la enfermedad observada en una región geográfica restringida de nuestro país sea explicada por un efecto fundador, otra hipótesis es que la mutación haya surgido en nuestro país.
En conclusión, describimos la serie más numerosa de LGMD D3 reportada hasta el momento y documentamos por primera vez una diferencia dependiente del sexo en la edad de inicio. Nuestros hallazgos amplían el conocimiento fenotípico y genético de esta rara enfermedad, aportan herramientas diagnósticas y refuerzan la relevancia de investigar poblaciones aisladas para comprender mejor la expresión de las miopatías hereditarias.
Agradecimientos: Fundación Dr. Manuel Quintela
Información de Contacto:
elidemichelinocetti@gmail.com