CASO CLÍNICO: AMILOIDOSIS TTR PVAL142LEU. ¿NUEVA VARIANTE PATOGÉNICA?
Categoría: Caso Clínico
Área de conocimiento: Neurología
Resumen póster audio
Descargar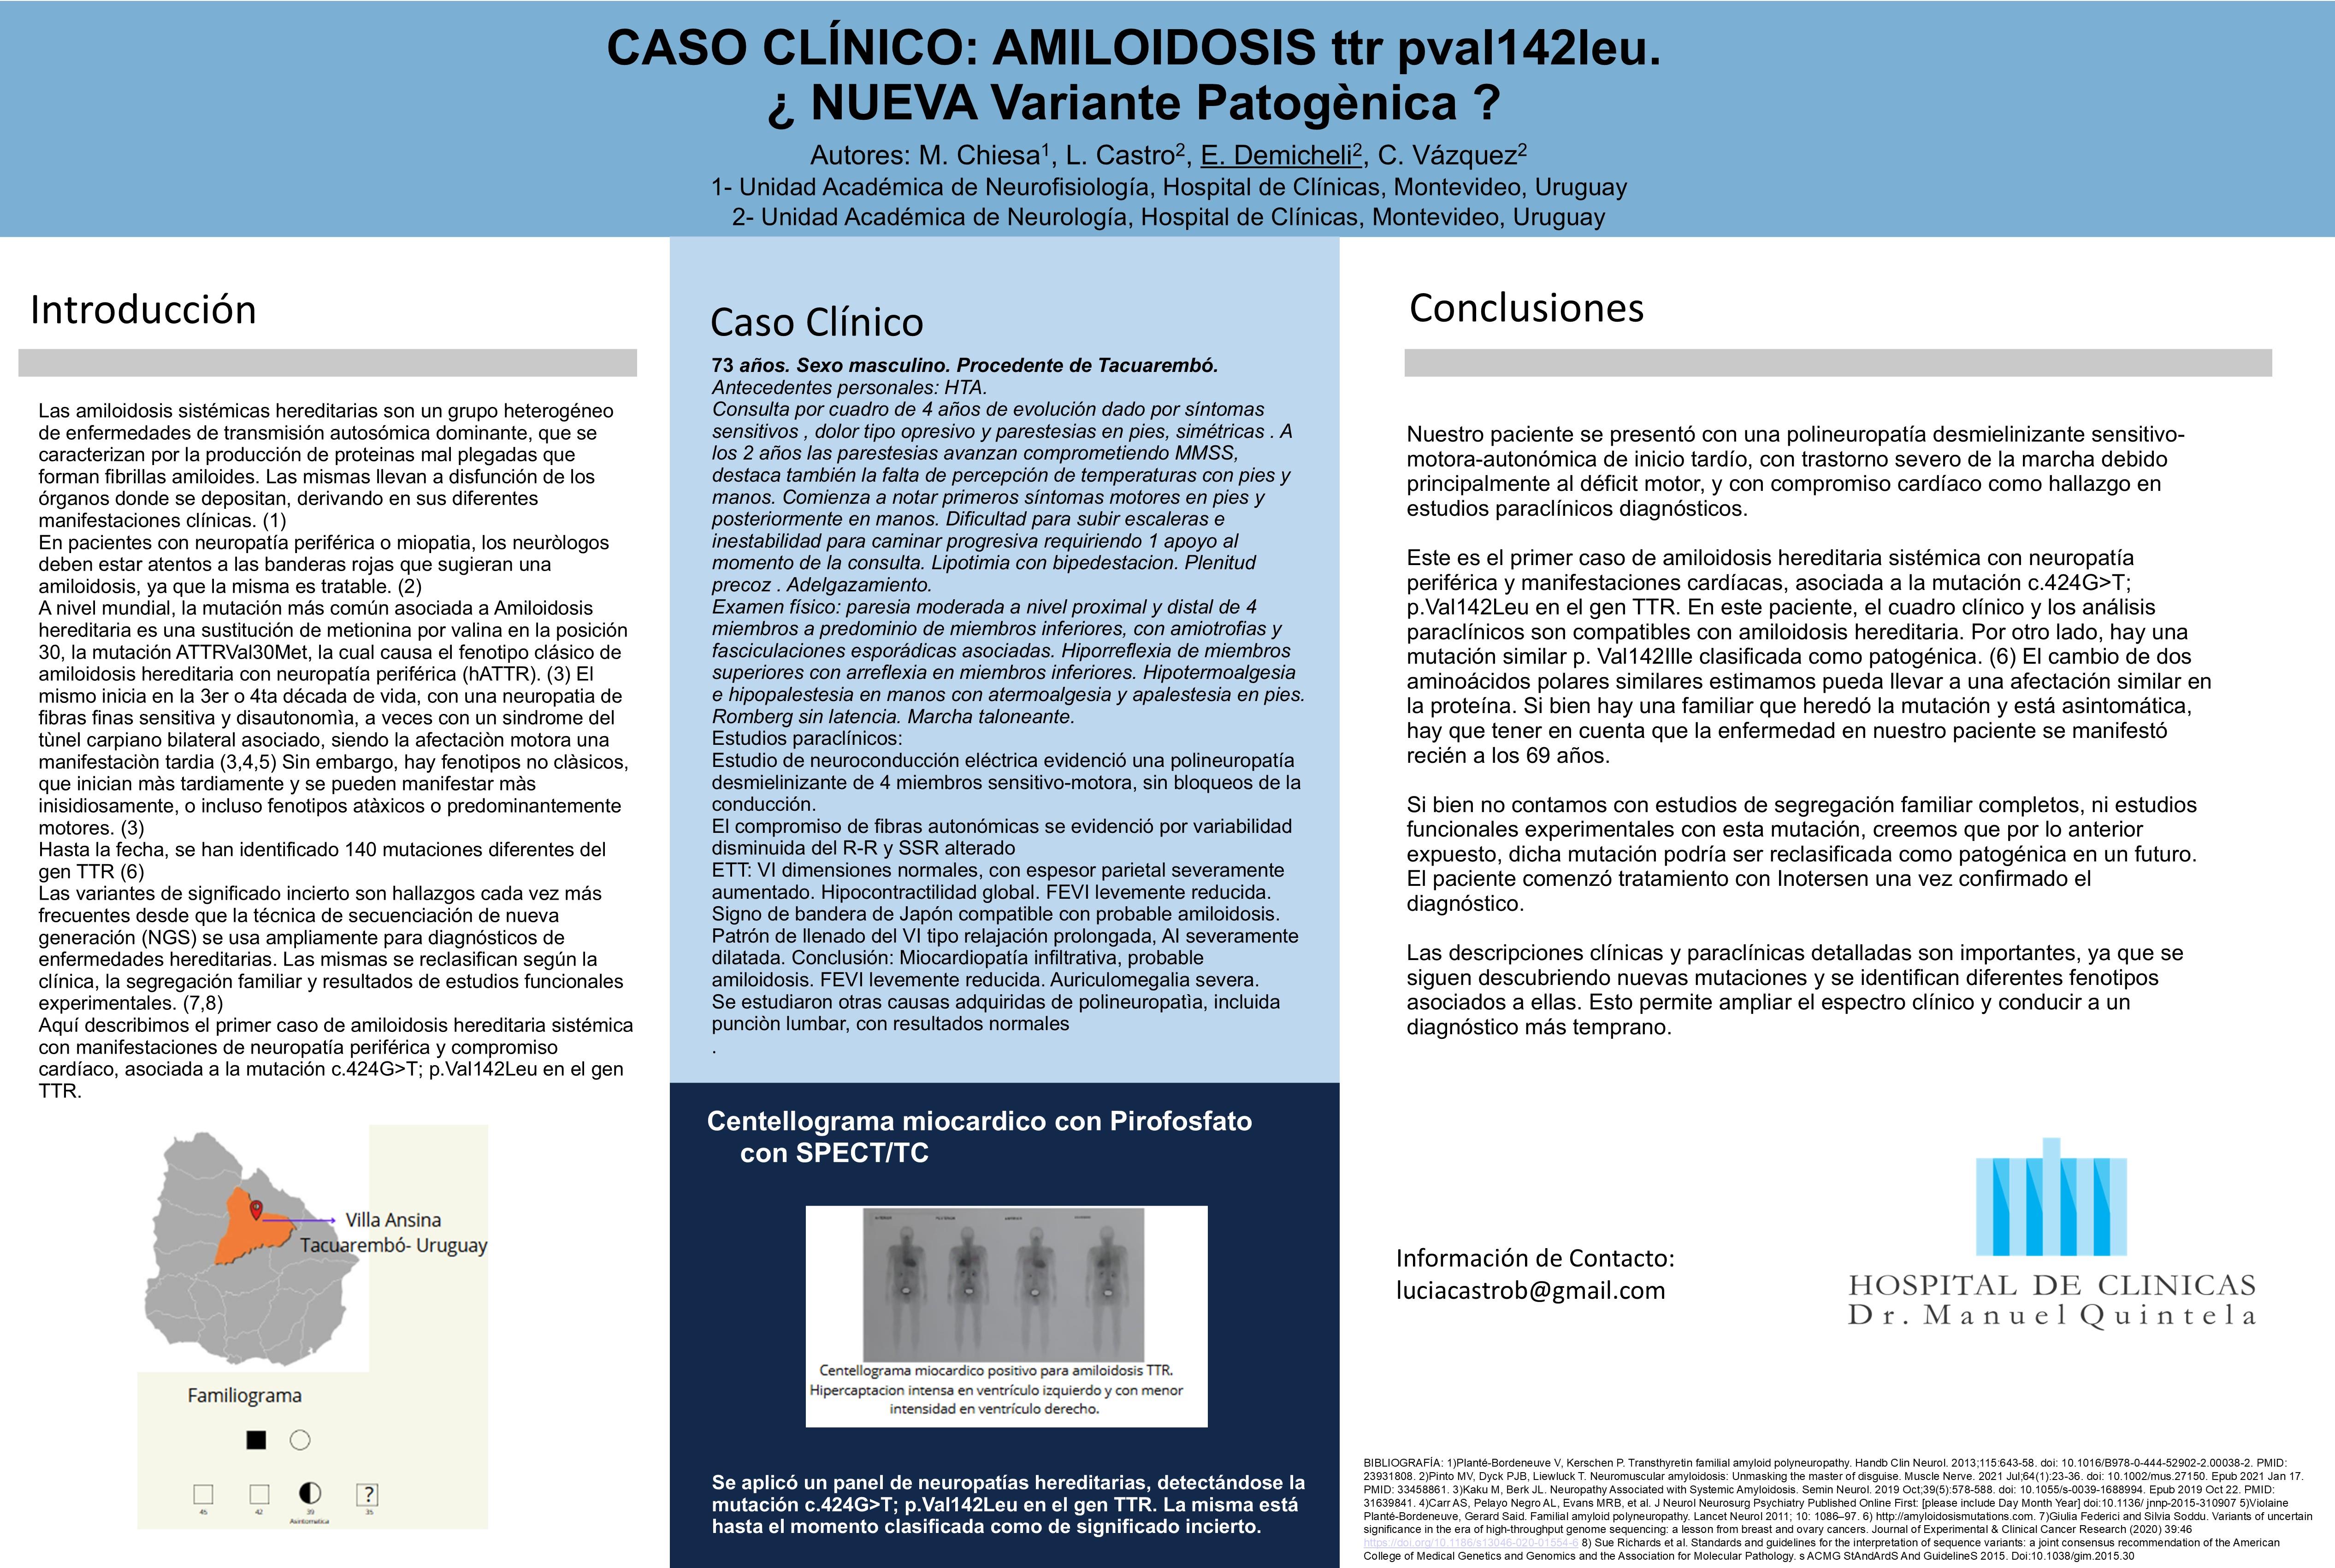
Introducción
Las amiloidosis sistémicas hereditarias son un grupo heterogéneo de enfermedades de transmisión autosómica dominante, que se caracterizan por la producción de proteínas mal plegadas que forman fibrillas amiloides. Las mismas llevan a disfunción de los órganos donde se depositan, derivando en sus diferentes manifestaciones clínicas. (1)
En pacientes con neuropatía periférica o miopatía, los neurólogos deben estar atentos a las banderas rojas que sugieran una amiloidosis, ya que la misma es tratable. (2)
A nivel mundial, la mutación más común asociada a Amiloidosis hereditaria es una sustitución de metionina por valina en la posición 30, la mutación ATTRVal30Met, la cual causa el fenotipo clásico de amiloidosis hereditaria con neuropatía periférica (hATTR). (3) El mismo inicia en la 3er o 4ta década de vida, con una neuropatía de fibras finas sensitiva y disautonomía, a veces con un síndrome del túnel carpiano bilateral asociado, siendo la afectación motora una manifestación tardía (3,4,5). Sin embargo, hay fenotipos no clásicos, que inician más tardíamente y se pueden manifestar más insidiosamente, o incluso fenotipos atáxicos o predominantemente motores. (3)
Hasta la fecha, se han identificado 140 mutaciones diferentes del gen TTR (6).
Las variantes de significado incierto son hallazgos cada vez más frecuentes desde que la técnica de secuenciación de nueva generación (NGS) se usa ampliamente para diagnósticos de enfermedades hereditarias. Las mismas se reclasifican según la clínica, la segregación familiar y resultados de estudios funcionales experimentales. (7,8)
Aquí describimos el primer caso de amiloidosis hereditaria sistémica con manifestaciones de neuropatía periférica y compromiso cardíaco, asociada a la mutación c.424G>T; p.Val142Leu en el gen TTR.
Caso Clínico
73 años. Sexo masculino. Procedente de Tacuarembó.
Antecedentes personales: HTA.
Consulta por cuadro de 4 años de evolución dado por síntomas sensitivos, dolor tipo opresivo y parestesias en pies, simétricas. A los 2 años las parestesias avanzan comprometiendo MMSS, destaca también la falta de percepción de temperaturas con pies y manos. Comienza a notar primeros síntomas motores en pies y posteriormente en manos. Dificultad para subir escaleras e inestabilidad para caminar progresiva requiriendo 1 apoyo al momento de la consulta. Lipotimia con bipedestación. Plenitud precoz. Adelgazamiento.
Examen físico: paresia moderada a nivel proximal y distal de 4 miembros a predominio de miembros inferiores, con amiotrofias y fasciculaciones esporádicas asociadas. Hiporreflexia de miembros superiores con arreflexia en miembros inferiores. Hipotermoalgesia e hipopalestesia en manos con atermoalgesia y apalestesia en pies. Romberg sin latencia. Marcha taloneante.
Estudios paraclínicos:
Estudio de neuroconducción eléctrica evidenció una polineuropatía desmielinizante de 4 miembros sensitivo-motora, sin bloqueos de la conducción.
El compromiso de fibras autonómicas se evidenció por variabilidad disminuida del R-R y SSR alterado.
ETT: VI dimensiones normales, con espesor parietal severamente aumentado. Hipocontractilidad global. FEVI levemente reducida. Signo de bandera de Japón compatible con probable amiloidosis. Patrón de llenado del VI tipo relajación prolongada, AI severamente dilatada. Conclusión: Miocardiopatía infiltrativa, probable amiloidosis. FEVI levemente reducida. Auriculomegalia severa.
Se estudiaron otras causas adquiridas de polineuropatía, incluida punción lumbar, con resultados normales.
EPÍGRAFES Y DIAGRAMAS
(Mapa indicando procedencia: Villa Ansina, Tacuarembó - Uruguay)
(Familiograma)
Centellograma miocárdico con Pirofosfato con SPECT/TC
Centellograma miocárdico positivo para amiloidosis TTR. Hipercaptación intensa en ventrículo izquierdo y con menor intensidad en ventrículo derecho.
Se aplicó un panel de neuropatías hereditarias, detectándose la mutación c.424G>T; p.Val142Leu en el gen TTR. La misma está hasta el momento clasificada como de significado incierto.
Conclusiones
Nuestro paciente se presentó con una polineuropatía desmielinizante sensitivo-motora-autonómica de inicio tardío, con trastorno severo de la marcha debido principalmente al déficit motor, y con compromiso cardíaco como hallazgo en estudios paraclínicos diagnósticos.
Este es el primer caso de amiloidosis hereditaria sistémica con neuropatía periférica y manifestaciones cardíacas, asociada a la mutación c.424G>T; p.Val142Leu en el gen TTR. En este paciente, el cuadro clínico y los análisis paraclínicos son compatibles con amiloidosis hereditaria. Por otro lado, hay una mutación similar p. Val142Ile clasificada como patogénica. (6) El cambio de dos aminoácidos polares similares estimamos pueda llevar a una afectación similar en la proteína. Si bien hay una familiar que heredó la mutación y está asintomática, hay que tener en cuenta que la enfermedad en nuestro paciente se manifestó recién a los 69 años.
Si bien no contamos con estudios de segregación familiar completos, ni estudios funcionales experimentales con esta mutación, creemos que por lo anterior expuesto, dicha mutación podría ser reclasificada como patogénica en un futuro. El paciente comenzó tratamiento con Inotersan una vez confirmado el diagnóstico.
Las descripciones clínicas y paraclínicas detalladas son importantes, ya que se siguen descubriendo nuevas mutaciones y se identifican diferentes fenotipos asociados a ellas. Esto permite ampliar el espectro clínico y conducir a un diagnóstico más temprano.
BIBLIOGRAFÍA:
-
Plante-Bordeneuve V, Said G. Familial amyloid polyneuropathy. Lancet Neurol. 2011;10(11):1086-1097.
-
Adams D, Ando Y, Beirão JM, et al. Expert consensus recommendations for the suspicion and diagnosis of transthyretin cardiac amyloidosis. Eur Heart J. 2021;42(16):1554-1568.
-
Koike H, Okumura M, Misu K, et al. Amyloidogenic transthyretin Val30Met polyneuropathy: natural history and phenotypic spectrum. Brain. 2004;127(Pt 5):1043-1051.
-
Conceição I, De Carvalho M. Clinical features in hereditary transthyretin amyloidosis. Rev Neurol. 2017;65(1):19-24.
-
Adams D, Suhr OB, Hund E, et al. First European consensus on diagnosis and management of transthyretin familial amyloid polyneuropathy. Curr Opin Neurol. 2016;29 Suppl 1:S1-S13.
-
Mutation database - Amyloidosis mutations. Amyloidosis Research Consortium. Available from: http://www.amyloidosismutations.com.
-
Richards S, Aziz N, Bale S, et al. Standards and guidelines for the interpretation of sequence variants: a joint consensus recommendation of the American College of Medical Genetics and Genomics and the Association for Molecular Pathology. Genet Med. 2015;17(5):405-424.
Información de Contacto:
luciacastrob@gmail.com